
 在线客服
 快速发布
 我的店铺
 我的化学加
 我的消息
 我要充值


 回到顶部

买产品
克难题
技术供需
发定制
项目整合
园区推荐
行业资讯
化学加智库
商家
买产品
克难题
技术供需
发定制
项目整合
园区推荐
行业资讯
化学加智库
商家
螺环是指两个环共享一个碳原子的多环结构,两个分子单元在空间上呈正交排列,形成刚性的三维结构。这类骨架广泛存在于光电材料、空穴传输材料、配位化合物配体设计以及众多天然产物中。在功能材料领域,将两个π体系通过螺环融合连接,是提升材料形态稳定性和加工性能同时保留母体电子性质的重要策略。然而,如何在一步反应中直接拼接两个不同分子,一直是合成化学的难题。其根本原因在于:此类转化需要一个能够在单个碳中心上同时形成四个共价键的C1 源。
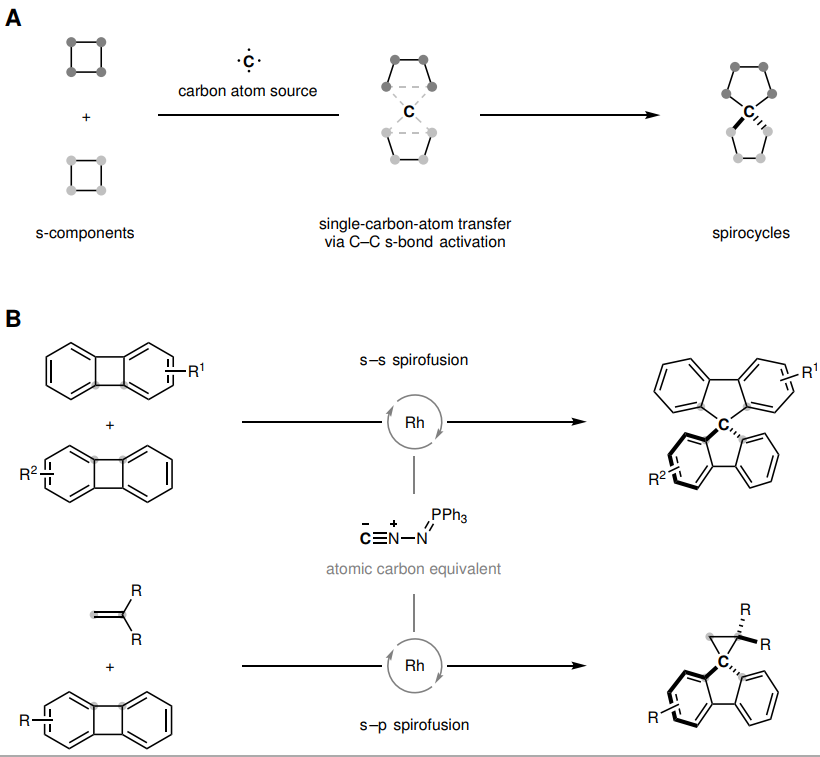
图1. 通过C–C σ键活化实现螺环稠合的催化碳原子转移反应(图片来源:Nature)
原子碳是一种不带任何共价键的碳物种,原则上是最理想的解决方案,因为它可以在一次操作中在单个碳中心形成四个不同的共价键。早在20世纪60年代,Skell等人就证明电弧放电产生的自由原子碳可将两个烯烃螺环融合为螺戊烷。但自由原子碳极不稳定、难以操作,后续研究转向开发原子碳等价物。Lindner等人使用钨磷叶立德配合物,Kurogi、Takai等人使用碳化铬配合物,Hansmann等人使用有机重氮硫叶立德试剂,均实现了类似原子碳的双烯烃螺环融合。然而,这些反应本质上依赖环丙烷化的典型卡宾反应性,必须使用烯烃等π组分,因此产物一直局限于螺戊烷骨架。
本文的核心突破在于:将原子碳等价物与过渡金属催化相结合,实现了单个碳原子对两个C–C σ键的形式插入,从而通过共享螺环中心连接两个分子骨架。这一策略不再依赖π键反应性,而是通过C–C σ键活化实现螺环融合,极大拓展了可及产物的结构范围(图1)。
作者选择联苯烯1a作为模型底物,因为其张力中央C–C σ键容易与过渡金属发生氧化加成。但将这一反应性转化为催化碳原子插入面临两个根本挑战:第一,单碳单元插入金属杂环本质困难。即使是卡宾和异氰等二价碳物种,也很少被报道能插入金属杂环骨架。而本转化中螺环中心的形成形式上需要两次连续的碳插入事件,难度进一步放大。第二,竞争性同型二聚化。一旦C–C键被活化,联苯烯通常发生同型二聚化形成四苯撑,直接与生产性碳原子引入相竞争。
尽管存在这些挑战,作者通过条件优化成功实现了目标转化:使用PINC(N-异氰亚氨基膦烷)作为原子碳等价物,[Rh(cod)Cl]2/dcype为催化剂,nBu2O/DMF 为溶剂,以72%产率得到螺环融合产物2aa(图2)。
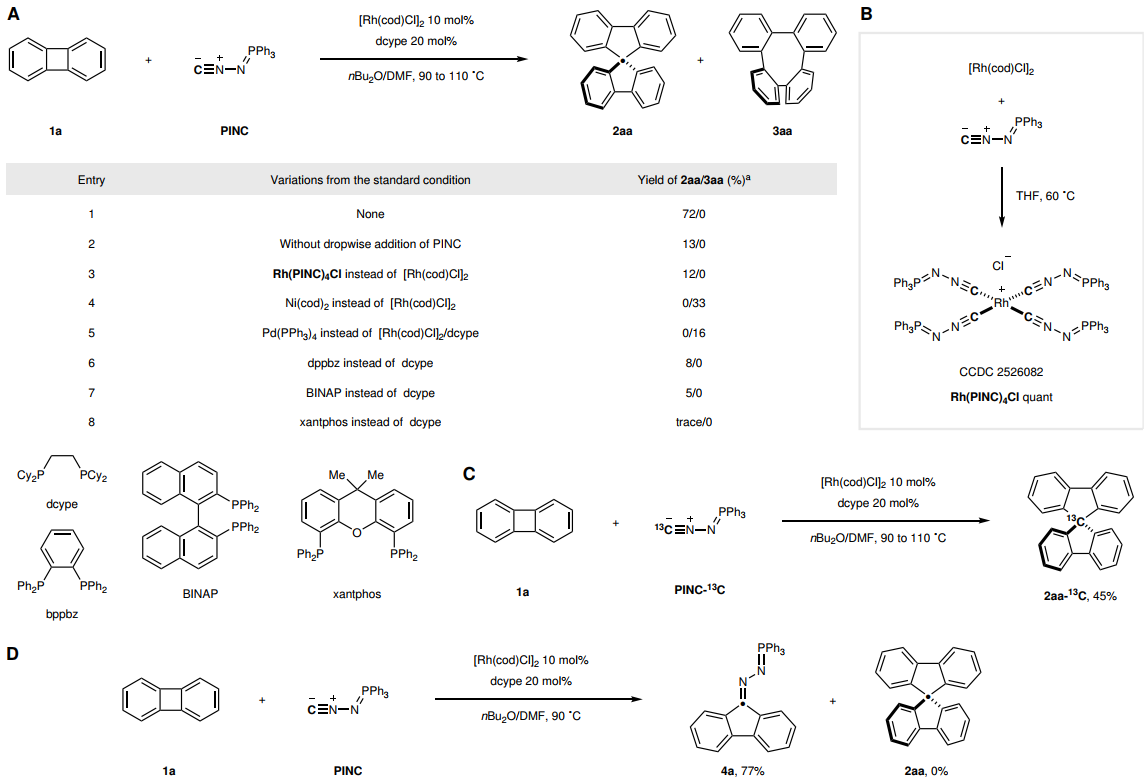
图2. 反应开发与机理研究(图片来源:Nature)
研究发现,PINC的逐渐加入对实现有效催化至关重要,一次性加入会导致产率显著下降。机理实验表明,过量PINC会迅速配位到铑上,定量生成Rh(PINC)4Cl,其中四个PINC分子配位到Rh中心。使用该过配位配合物作为催化剂时,反应活性同样很低。这说明缓慢加入PINC可抑制过配位、催化失活的Rh配合物形成,从而在溶液中维持活性催化物种。
与其他过渡金属对比实验显示,使用镍或钯时完全检测不到螺环融合产物,反而形成四苯撑。这表明,虽然联苯烯在C–C键活化后通常发生同型二聚化,但铑催化剂能够将该路径重新导向单碳单元引入,从而实现螺环融合。配体筛选还发现dcype具有独特效果,其他双齿膦配体均无改善。
使用末端碳13C标记的PINC进行反应,产物2aa仅在螺环中心引入13C,证实插入的碳原子来源于PINC。低温实验(90 °C)完全抑制2aa形成,转而以77% 产率获得1a与PINC的1:1加合物phosphazine4a。将分离的4a与1a置于标准条件下,以98%产率得到2aa,证明4a是反应中的关键中间体。
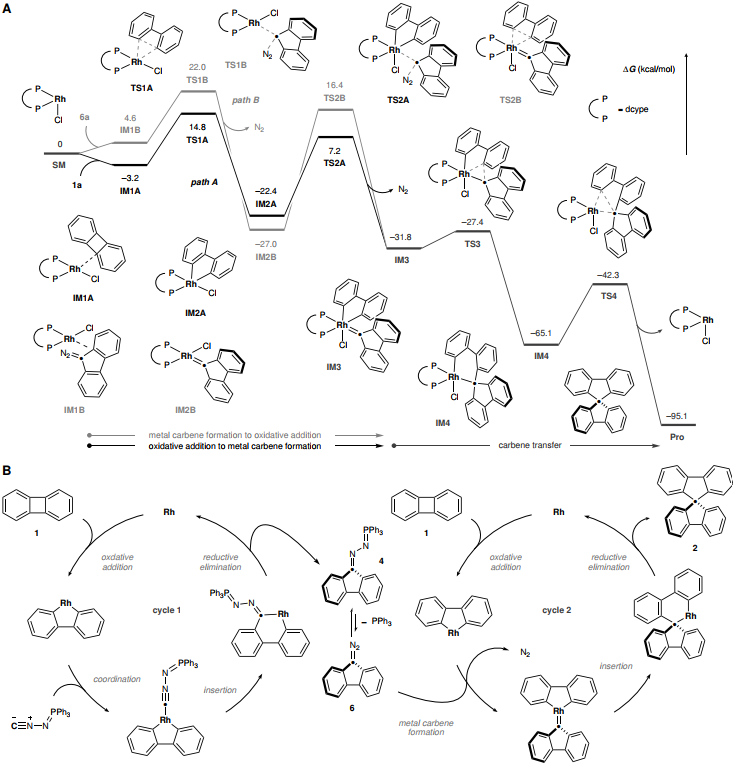
图3. 计算机理研究(图片来源:Nature)
DFT计算表明,phosphazine解离膦并形成重氮物种的能垒约为30 kcal/mol,所得重氮物种自由能仅略高于phosphazine,说明平衡强烈偏向phosphazine,但允许少量重氮物种瞬时形成。phosphazine因此可作为“掩蔽的重氮等价物”,在原位维持反应性重氮物种的低稳态浓度(图3)。
进一步DFT计算比较了两条路径:路径 A(联苯烯先氧化加成,再形成卡宾)和路径 B(先形成金属-卡宾,再活化 C–C 键)。结果显示路径A始终具有更低活化能垒,表明C–C键活化先于卡宾形成在动力学上更有利。
基于此,作者提出催化循环:循环1中,联苯烯氧化加成到铑形成金属杂环,PINC配位插入后还原消除生成phosphazine4;循环2中,phosphazine瞬时生成的重氮物种与铑杂环反应形成铑-卡宾,卡宾插入后还原消除得到螺环产物2并再生催化剂。
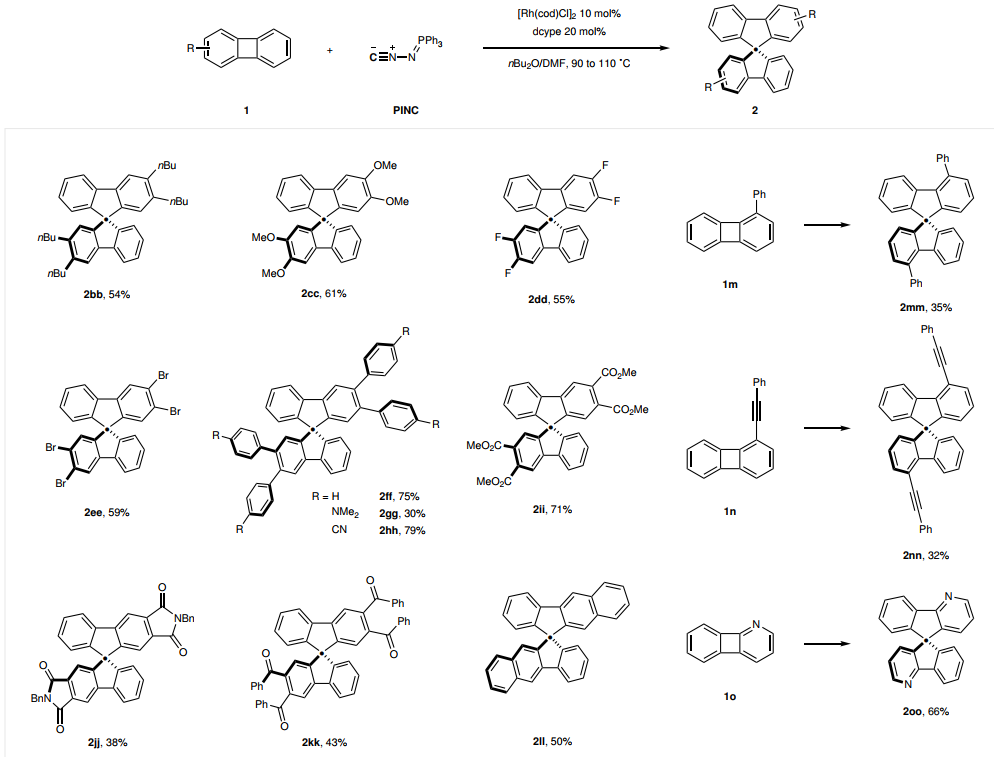
图4. 联苯烯的同型螺环融合(图片来源:Nature)
在优化条件下,多种 2,3-二取代联苯烯均顺利参与反应,包括烷基、甲氧基、氟、溴取代底物。溴取代基在反应中保持完整,为后续官能化提供合成手柄。芳基取代底物也兼容,涵盖二甲氨基1g(强给电子)到氰基1h(强吸电子)的广泛范围。值得注意的是,酯、酰胺、酮等羰基官能团均耐受良好,这些基团在传统有机金属方法中通常不相容,往往需要多步后期安装,而本方法可直接从相应官能化联苯烯构建羰基官能化螺双芴骨架(图4)。
1-位单取代联苯烯表现出显著区域选择性:1-苯基联苯烯仅通过远端 C–C 键断裂发生碳插入(2mm,35%),1-炔基联苯烯同样选择性断裂远端键并保留炔烃(2nn,32%),1-氮杂联苯烯也以专一远端选择性得到氮杂螺双芴(2oo,66%)。这种选择性可通过铑中心氯配体与氮孤对电子之间的排斥作用来解释。
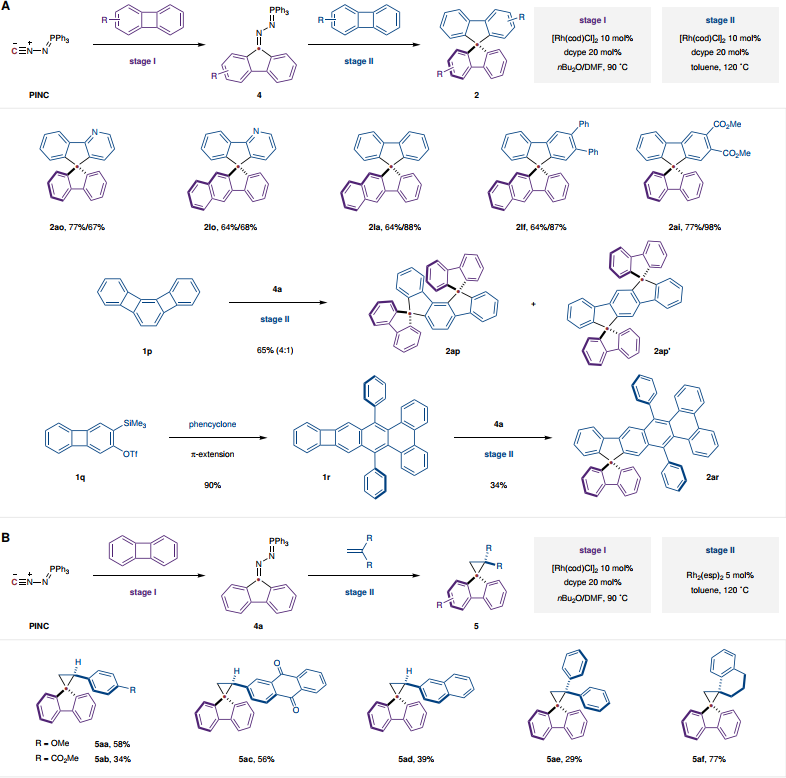
图5. 联苯烯的交叉螺环融合(图片来源:Nature)
利用体系的热门控反应性,作者实现了两个不同联苯烯衍生物之间的交叉螺环融合。在90 °C下,反应选择性形成4a;随后升温至120 °C,4a与不同联苯烯配偶体发生第二次C–C键断裂,得到交叉偶联螺环产物2ao–2ai(图5)。
对于含有两个嵌入式联苯烯基元的苯并[3,4]环丁[1,2-a]联苯烯(1p),内-外双螺环融合产物2ap以65%产率优先形成,与次要重排异构体比例为4:1。这一选择性可能源于初始内键活化,随后在安装位阻较大的第一个螺环单元后,优先活化外C–C键。
通过芳炔前体与苯环酮的Diels–Alder反应制备的π扩展联苯烯1r,也可顺利转化为相应π扩展螺双芴2ar,进一步拓宽了合成多样性。作者还将C–C σ键活化与π键官能化结合。σ–σ螺环融合生成螺[4.4]壬烷骨架,而引入烯烃组分则得到螺[2.4]庚烷骨架,如产物5aa–5af所示。这种σ–π螺环融合通过同一碳原子转移策略扩展了可及的结构多样性。
本文首次开发了一种铑催化螺环碳原子插入反应,通过 C–C σ 键活化实现直接螺环融合。使用 PINC 作为原子碳等价物并结合铑催化,单个碳原子可在螺环中心形成四个新共价键,将平面联苯烯原料转化为刚性三维骨架。该方法不仅可合成对称螺双芴,还能通过逐步C–C键活化实现不同配偶体间的交叉螺环融合,并可扩展至σ–π螺环融合,结构多样性显著。本文首次实现催化单碳原子对C–C σ键的插入。PINC作为原子碳等价物的独特优势,PINC不仅热稳定,其异氰基部分还可直接配位到过渡金属中心,为金属催化碳原子转移提供理想平台。该方法官能团耐受性优异。酯、酰胺、酮等亲电羰基在反应中保持完整,这为直接构建功能化螺双芴材料提供了便捷途径。反应可在无手套箱条件下放大至10 mmol,以50%分离产率得到 1.57 g产物,展示了实际合成应用潜力。
这些发现确立了催化单碳原子插入作为一步构建螺环骨架的策略,更广泛地展示了单个碳原子如何将简单二维原料转化为结构复杂的三维分子结构。该工作为螺环功能材料的合成提供了新工具,也为原子碳等价物在过渡金属催化中的应用开辟了新方向。
Catalytic transfer of carbon atoms enables spirofusion of C–C σ-bonds. Hayato Fujimoto,* Masayuki Mizutani, Kazuya Imachi, Teruki Nishioka, Reona Ikeda, and Mamoru Tobisu.*Nature, 2026, https://doi.org/10.1038/s41586-026-11242-8
声明:化学加刊发或者转载此文只是出于传递、分享更多信息之目的,并不意味认同其观点或证实其描述。若有来源标注错误或侵犯了您的合法权益,请作者持权属证明与本网联系,我们将及时更正、删除,谢谢。 电话:18676881059,邮箱:gongjian@huaxuejia.cn